Réseau phylogénétique + ascendances en camemberts
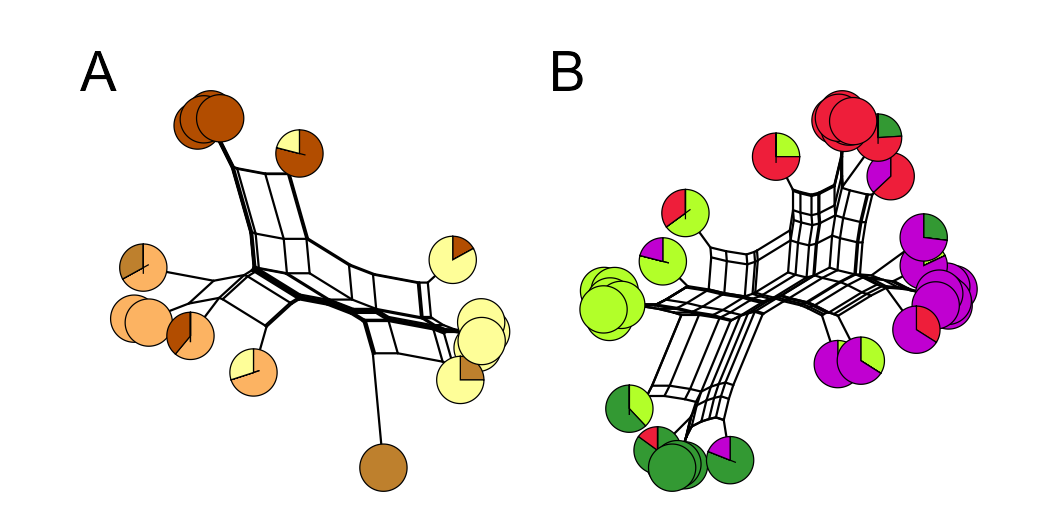
Le réseau de scissions (NeighborNet de phangorn, tracé par tanggle) des individus de chaque espèce ou population, côte à côte, chacun dessiné en camembert de son ascendance (PieGlyph), comme l’article (Nat Commun 2024, crapaud Duttaphrynus melanostictus).
Génétique des populations · Réseau phylogénétique et ascendances · 5 crédits
Lancer cette figure (nouvel onglet)1.Définition
La figure
Le réseau de scissions (NeighborNet de phangorn, tracé par tanggle) des individus de chaque espèce ou population, côte à côte, chacun dessiné en camembert de son ascendance (PieGlyph), comme l’article (Nat Commun 2024, crapaud Duttaphrynus melanostictus).
L’analyse statistique : Réseau phylogénétique et ascendances
Un réseau phylogénétique (NeighborNet) calculé sur vos séquences alignées, chaque individu dessiné en camembert de ses parts d’ascendance (STRUCTURE, ADMIXTURE) : métissages et lignées d’un seul dessin.
2.Lancer l’analyse
Les étapes de « Nouvelle analyse », dans l’ordre : ce que chacune demande, et pourquoi.
Étape 1 : Choisir la figure
Ouvrez « Nouvelle analyse », famille « Populations » du ruban, puis cette figure.
Pourquoi : Chaque figure a ses propres options : la choisir d’abord fixe celles qui la font et masque celles des autres figures.
Étape 2 : Importer les données
Un fichier CSV, TXT ou Excel (.xlsx, .xls) de 50 Mo et 200 000 lignes au plus, ou « Utiliser le jeu d’exemple » : sur lui, la figure est gratuite.
Pourquoi : Le fichier est lu dans votre navigateur : seules les colonnes que vous choisirez partiront au calcul, et elles sont effacées du serveur au bout de 24 h.
Étape 3 : Ajouter les fichiers complémentaires
Cette figure lit, en plus du tableau principal :
- Alignement de séquences (FASTA) : Des séquences d’ADN alignées, toutes de la même longueur, au format FASTA (.fasta, .fa, .fas ou .txt) : une ligne « >nom » par individu, écrit comme dans le fichier principal, puis sa séquence (A, C, G, T, les codes d’ambiguïté, « - » pour un trou).
Pourquoi : Les identifiants doivent s’écrire exactement comme dans le fichier principal : c’est par eux que les fichiers se rejoignent.
Étape 4 : Vérifier le type des colonnes
Chaque colonne est reconnue numérique, catégorielle ou texte ; un clic sur son type le change.
Pourquoi : Le rôle qu’une colonne peut prendre dépend de son type : un facteur codé 1, 2, 3 doit passer en catégorielle pour être lu comme des groupes.
Étape 5 : Attribuer les rôles
Dites ce que représente chaque colonne, et ce que la figure vous demande :
- Une ligne par individu : son identifiant, ses parts d’ascendance (une colonne par composante) et, au choix, son espèce ou sa population
- Ses séquences d’ADN alignées, dans un fichier FASTA dont les noms sont les identifiants du tableau
Pourquoi : Les rôles disent au moteur ce qui est mesuré, ce qui l’explique et ce qui groupe les observations : la même table répond à des questions différentes selon eux.
Étape 6 : Régler les options
Les options qui font cette figure sont déjà fixées. Restent :
- Distance : p-distance, Jukes-Cantor ou F81 : p-distance (défaut) pour des séquences proches ; Jukes-Cantor ou F81 corrigent les mutations multiples entre séquences éloignées.
- Colonne qui sépare les réseaux (espèce, population) : Un réseau par espèce, côte à côte, chacun avec ses propres couleurs d’ascendance.
Pourquoi : Les valeurs par défaut sont les conventions des revues ; ne les changez que pour une raison que vous sauriez écrire dans votre section Méthodes.
Étape 7 : Lancer le calcul
Gratuit et complet sur le jeu d’exemple. Sur vos données : 5 crédits débités au lancement ; sans assez de crédits, un aperçu flouté, à débloquer pour 5 crédits.
Pourquoi : Le calcul est fait par R sur nos serveurs, et vous suivez ses étapes. S’il échoue, les crédits sont rendus.
Étape 8 : Lire les résultats
Les tableaux, l’interprétation en français ou en anglais et le paragraphe « Méthodes » prêt pour votre manuscrit.
Pourquoi : Chaque chiffre vient de R, et chaque phrase est un modèle rempli avec eux, jamais un texte inventé : vérifiez-les avec les tableaux.
Étape 9 : Télécharger la figure
PNG 300 DPI, PDF, EPS ou SVG, à 89 ou 183 mm ; les textes se modifient dans l’éditeur de figure.
Pourquoi : 89 mm est la largeur d’une colonne de revue, 183 mm celle d’une page : la figure est mise en page pour chacune, rien ne s’y chevauche.
3.Pourquoi et quand l’utiliser
Quand l’utiliser
Pour montrer d’un même coup d’œil la parenté génétique d’individus et leur ascendance : des groupes qui se séparent, des hybrides entre deux lignées, des sites qui ne racontent pas tous la même histoire.
Exemple de question : Dans le réseau de chaque espèce, les individus de même ascendance se regroupent-ils, et où se placent les individus métissés ?
Ce que les résultats montrent
- Les relations entre individus, y compris les signaux contradictoires (réticulations) qu’un arbre cacherait.
- Les individus métissés (part principale sous 0,9) et la répartition des ascendances.
4.Méthode et packages R
Ce que le moteur R exécute pour cette figure : les packages, les fonctions principales, les étapes du calcul et les formules.
Packages R
- phangorn
- nnls
- tanggle
- PieGlyph
d(i, j) : p-distance, JC69 ou F81 · NeighborNet : ordre circulaire, poids des scissions ≥ 0 (moindres carrés) · δ des quartets
Fonctions principales
| Fonction | Package | Rôle |
|---|---|---|
| dist.hamming, dist.ml, as.networx | phangorn | distances et réseau |
| nnls | nnls | poids des scissions |
| ggsplitnet | tanggle | dessin du réseau |
| geom_pie_glyph | PieGlyph | camemberts d’ascendance |
Ce que fait le script, dans l’ordre
- Lit l’alignement FASTA et les parts d’ascendance (ramenées à 1).
- Calcule les distances entre individus (phangorn).
- NeighborNet : ordre circulaire, poids des scissions par moindres carrés positifs (nnls).
- Mesure l’ajustement et le score δ ; dessine le réseau (tanggle) et les camemberts (PieGlyph).
Formules principales
Distance de Jukes-Cantor
d = −(3/4) ln(1 − (4/3) p)
p est la part de sites différents ; la correction tient compte des mutations superposées.
Ajustement du réseau
ajustement = 100 × (1 − RSS / Σ d²)
La part des distances que le réseau reproduit : au-dessus de 95 %, il les représente fidèlement.
À citer
- Bryant, D. & Moulton, V. (2004). Neighbor-Net: an agglomerative method for the construction of phylogenetic networks. Molecular Biology and Evolution, 21(2), 255-265. doi:10.1093/molbev/msh018 (nouvel onglet)
- Schliep, K. P. (2011). phangorn: phylogenetic analysis in R. Bioinformatics, 27(4), 592-593. doi:10.1093/bioinformatics/btq706 (nouvel onglet)
- Holland, B. R., Huber, K. T., Dress, A. & Moulton, V. (2002). δ plots: a tool for analyzing phylogenetic distance data. Molecular Biology and Evolution, 19(12), 2051-2059. doi:10.1093/oxfordjournals.molbev.a004030 (nouvel onglet)
- Pritchard, J. K., Stephens, M. & Donnelly, P. (2000). Inference of population structure using multilocus genotype data. Genetics, 155(2), 945-959. doi:10.1093/genetics/155.2.945 (nouvel onglet)
5.Données d’entrée
Une ligne par individu : son identifiant, 2 à 12 colonnes de parts d’ascendance et en option le groupe ; l’alignement FASTA en fichier complémentaire.
Ce que la figure demande
- Une ligne par individu : son identifiant, ses parts d’ascendance (une colonne par composante) et, au choix, son espèce ou sa population
- Ses séquences d’ADN alignées, dans un fichier FASTA dont les noms sont les identifiants du tableau
Format : CSV, TXT ou Excel, une ligne d’en-tête avec le nom des colonnes. La virgule ou le point décimal, le séparateur et l’encodage sont reconnus seuls ; une case vide est une valeur manquante.
Le jeu d’exemple : Deux crapauds, leur ascendance et leurs séquences
Rôles : 57 individus (ID) de deux espèces (Espece : un réseau chacune), leurs parts d’ascendance A, B, C et D (STRUCTURE, K = 4) et leurs 2 000 sites d’ADN alignés (fichier FASTA).
6.Prix
5crédits
par lancement sur vos données. Chaque figure coûte 5 crédits, quelle qu’elle soit : la figure, ses tableaux, son interprétation et ses téléchargements sont compris.
| Pack | Prix du pack | Cette figure |
|---|---|---|
| Starter (50 crédits) | 500 FCFA | 50 FCFA |
| Standard (250 crédits) | 2 000 FCFA | 40 FCFA |
| Pro (700 crédits) | 5 000 FCFA | 36 FCFA |
- Gratuite sur son jeu d’exemple (ascendance_crapauds.csv), résultats complets : pour la découvrir avant d’importer vos données.
- Sur vos données sans assez de crédits, elle se lance quand même en aperçu flouté, débloqué ensuite pour 5 crédits sans relancer le calcul.
- Si le calcul échoue, les crédits sont rendus.
- Paiement par mobile money ; voir les packs.
Lancer « Réseau phylogénétique + ascendances en camemberts » sur vos données
Ou ouvrez-la gratuitement avec son jeu d’exemple pour voir chaque étape et des résultats complets avant d’importer votre fichier.