Manhattan plot
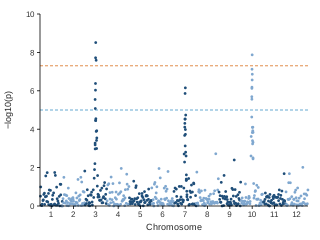
Chaque marqueur placé le long du génome par sa position, à la hauteur du −log10 de sa p-value, les chromosomes en couleurs alternées : la ligne en tirets marque le seuil pangénomique (5 × 10⁻⁸), la ligne pointillée le seuil suggestif (10⁻⁵), le meilleur marqueur de chaque pic est nommé. L’inflation génomique λ dit si les p-values sont fiables.
Expression des gènes (omique) · Manhattan plot (GWAS) · 5 crédits
Lancer cette figure (nouvel onglet)1.Définition
La figure
Chaque marqueur placé le long du génome par sa position, à la hauteur du −log10 de sa p-value, les chromosomes en couleurs alternées : la ligne en tirets marque le seuil pangénomique (5 × 10⁻⁸), la ligne pointillée le seuil suggestif (10⁻⁵), le meilleur marqueur de chaque pic est nommé. L’inflation génomique λ dit si les p-values sont fiables.
L’analyse statistique : Manhattan plot (GWAS)
Le Manhattan plot d’une étude d’association pangénomique : chaque marqueur (SNP) le long des chromosomes, à la hauteur de −log10 p. Les pics au-dessus du seuil génomique sont les locus associés au caractère.
2.Lancer l’analyse
Les étapes de « Nouvelle analyse », dans l’ordre : ce que chacune demande, et pourquoi.
Étape 1 : Choisir la figure
Ouvrez « Nouvelle analyse », famille « Omique » du ruban, puis cette figure.
Pourquoi : Chaque figure a ses propres options : la choisir d’abord fixe celles qui la font et masque celles des autres figures.
Étape 2 : Importer les données
Un fichier CSV, TXT ou Excel (.xlsx, .xls) de 50 Mo et 200 000 lignes au plus, ou « Utiliser le jeu d’exemple » : sur lui, la figure est gratuite.
Pourquoi : Le fichier est lu dans votre navigateur : seules les colonnes que vous choisirez partiront au calcul, et elles sont effacées du serveur au bout de 24 h.
Étape 3 : Vérifier le type des colonnes
Chaque colonne est reconnue numérique, catégorielle ou texte ; un clic sur son type le change.
Pourquoi : Le rôle qu’une colonne peut prendre dépend de son type : un facteur codé 1, 2, 3 doit passer en catégorielle pour être lu comme des groupes.
Étape 4 : Attribuer les rôles
Dites ce que représente chaque colonne, et ce que la figure vous demande :
- Une ligne par marqueur : son chromosome, sa position (pb) et sa p-value (sortie PLINK, GEMMA, GAPIT, TASSEL)
- Facultatif : le nom de chaque marqueur (rs…), écrit sur les pics
Pourquoi : Les rôles disent au moteur ce qui est mesuré, ce qui l’explique et ce qui groupe les observations : la même table répond à des questions différentes selon eux.
Étape 5 : Régler les options
Les options qui font cette figure sont déjà fixées. Restent :
- Seuil génomique : 5 × 10⁻⁸, 10⁻⁸ ou Bonferroni : 5 × 10⁻⁸ est la convention humaine ; Bonferroni (0,05 / marqueurs) s’adapte à votre nombre de marqueurs.
- p brutes ou Q-values : Des Q-values déjà ajustées sont lues telles quelles, avec les lignes FDR 0,1 et 0,3 (figure en encart).
Pourquoi : Les valeurs par défaut sont les conventions des revues ; ne les changez que pour une raison que vous sauriez écrire dans votre section Méthodes.
Étape 6 : Lancer le calcul
Gratuit et complet sur le jeu d’exemple. Sur vos données : 5 crédits débités au lancement ; sans assez de crédits, un aperçu flouté, à débloquer pour 5 crédits.
Pourquoi : Le calcul est fait par R sur nos serveurs, et vous suivez ses étapes. S’il échoue, les crédits sont rendus.
Étape 7 : Lire les résultats
Les tableaux, l’interprétation en français ou en anglais et le paragraphe « Méthodes » prêt pour votre manuscrit.
Pourquoi : Chaque chiffre vient de R, et chaque phrase est un modèle rempli avec eux, jamais un texte inventé : vérifiez-les avec les tableaux.
Étape 8 : Télécharger la figure
PNG 300 DPI, PDF, EPS ou SVG, à 89 ou 183 mm ; les textes se modifient dans l’éditeur de figure.
Pourquoi : 89 mm est la largeur d’une colonne de revue, 183 mm celle d’une page : la figure est mise en page pour chacune, rien ne s’y chevauche.
3.Pourquoi et quand l’utiliser
Quand l’utiliser
Pour présenter une étude d’association pangénomique (GWAS) : voir d’un coup combien de régions du génome sont liées au caractère, sur quels chromosomes, et laquelle domine.
Exemple de question : Quelles régions du génome du sorgho sont associées au rendement en grain sous sécheresse ?
Ce que les résultats montrent
- Les régions du génome associées au caractère (pics au-dessus de 5 × 10⁻⁸ ou du seuil choisi).
- L’inflation génomique λ, qui dit si les p sont gonflées par la structure de population.
4.Méthode et packages R
Ce que le moteur R exécute pour cette figure : les packages, les fonctions principales, les étapes du calcul et les formules.
Packages R
- stats
- ggpp
- ggrepel
- ggplot2
−log10 p ~ chromosome : position · p < 5 × 10⁻⁸ · λ = médiane(χ²) / 0.455
Fonctions principales
| Fonction | Package | Rôle |
|---|---|---|
| p.adjust, qchisq | stats | Q-values et λ |
| annotate("plot_npc") | ggpp | l’encart |
| geom_text_repel | ggrepel | noms des marqueurs |
Ce que fait le script, dans l’ordre
- Lit chromosome, position et p (PLINK, GEMMA, GAPIT, TASSEL), range les chromosomes.
- Calcule les Q-values (BH) et l’inflation λ.
- Place les chromosomes bout à bout, nomme le meilleur marqueur de chaque pic.
- Pour l’encart : zoom sur le pic le plus fort (ggpp).
Formules principales
Inflation génomique
λ = médiane(χ²₁ des p) / 0,455
λ ≈ 1 : pas d’inflation ; λ > 1,1 : structure de population ou parenté mal prises en compte.
Benjamini-Hochberg (FDR)
q₍ᵢ₎ = min(1, min_{j≥i} m·p₍ⱼ₎ / j)
Sur m tests triés par p : parmi les éléments retenus à q < α, la part attendue de faux positifs reste sous α.
À citer
- Pe’er, I., Yelensky, R., Altshuler, D. & Daly, M. J. (2008). Estimation of the multiple testing burden for genomewide association studies of nearly all common variants. Genetic Epidemiology, 32(4), 381-385. doi:10.1002/gepi.20303 (nouvel onglet)
- Devlin, B. & Roeder, K. (1999). Genomic control for association studies. Biometrics, 55(4), 997-1004. doi:10.1111/j.0006-341X.1999.00997.x (nouvel onglet)
- Benjamini, Y. & Hochberg, Y. (1995). Controlling the false discovery rate: a practical and powerful approach to multiple testing. Journal of the Royal Statistical Society, Series B, 57(1), 289-300. doi:10.1111/j.2517-6161.1995.tb02031.x (nouvel onglet)
- Wickham, H. (2016). ggplot2: elegant graphics for data analysis. Springer (Use R!), 2ᵉ éd.. doi:10.1007/978-3-319-24277-4 (nouvel onglet)
5.Données d’entrée
Une ligne par marqueur : chromosome, position, p (ou Q-value) et nom en option ; 20 à 500 000 lignes.
Ce que la figure demande
- Une ligne par marqueur : son chromosome, sa position (pb) et sa p-value (sortie PLINK, GEMMA, GAPIT, TASSEL)
- Facultatif : le nom de chaque marqueur (rs…), écrit sur les pics
Format : CSV, TXT ou Excel, une ligne d’en-tête avec le nom des colonnes. La virgule ou le point décimal, le séparateur et l’encodage sont reconnus seuls ; une case vide est une valeur manquante.
Le jeu d’exemple : GWAS du sorgho sous sécheresse
Rôles : 6 000 SNP (SNP) placés par Chromosome et Position, la p-value (P) de leur association au rendement de 300 lignées.
6.Prix
5crédits
par lancement sur vos données. Chaque figure coûte 5 crédits, quelle qu’elle soit : la figure, ses tableaux, son interprétation et ses téléchargements sont compris.
| Pack | Prix du pack | Cette figure |
|---|---|---|
| Starter (50 crédits) | 500 FCFA | 50 FCFA |
| Standard (250 crédits) | 2 000 FCFA | 40 FCFA |
| Pro (700 crédits) | 5 000 FCFA | 36 FCFA |
- Gratuite sur son jeu d’exemple (gwas_sorgho_secheresse.csv), résultats complets : pour la découvrir avant d’importer vos données.
- Sur vos données sans assez de crédits, elle se lance quand même en aperçu flouté, débloqué ensuite pour 5 crédits sans relancer le calcul.
- Si le calcul échoue, les crédits sont rendus.
- Paiement par mobile money ; voir les packs.
Lancer « Manhattan plot » sur vos données
Ou ouvrez-la gratuitement avec son jeu d’exemple pour voir chaque étape et des résultats complets avant d’importer votre fichier.